Bu içerik genel sağlık bilgisidir; muayene, tanı veya kişisel tedavi önerisi yerine geçmez.
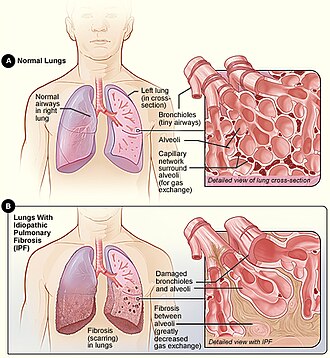
İdiyopatik Pulmoner Fibrozis (İPF), kronik, ilerleyici ve genellikle fatal olan interstisyel bir pulmoner hastalık olup, nedeninin bilinmemesi nedeniyle 'idyopatik' olarak adlandırılır. Hastalıkta akciğer dokusunda tekrarlayan hasar sonrası abnormal iyileşme süreci sonucunda fibrotik doku birikir ve normal, esnek akciğer parankimini katı, skar dokusuna dönüştürür. Bu yapısal değişiklikler gaz değişimini ciddi biçimde bozarak ilerleyen dispne ve kuru öksürüğe yol açar. İPF, interstisyel pulmoner hastalıkların en sık görülen türünden biri olup, tanı genellikle histopatolojik ve radyolojik olarak 'bilinen bir nedeni olmayan usüler fibrozis' tanımıyla konur.
Ansiklopedik Arşiv
Patojenetik Mekanizmalar: Akciğer Parankiminin Katılaşma Süreci
İdiyopatik Pulmoner Fibrozisin temelinde, akciğer alveollerini örten tip II pneumositlerde tekrarlayan mikroskobik hasar ve buna bağlı yetersiz onarım yer alır. Normal koşullarda akciğer dokusu bu tür küçük zararları hassas bir dengede onarırsa da, İPF hastalarında bu süreç bozulur ve kronikleşir. Yaşlanmayla ilişkili telomerase aktivitesinin azalması, oksidatif stres ve mitokondriyal disfonksiyon gibi faktörler hücre içi hasar birikimini tetikler; özellikle tip II pneumositlerin tip I alveolar epiteliye dönüşememesi, alveoler epitel bütünlüğünü bozar. Bu epitel hasarı, fibroblastları aktive eden ve onları pro-fibrotik sitokinlere yönlendiren bir dizi moleküler sinyal zincirini başlatır.
Aktive olan fibroblastlar ve bunların diferansiyasyonla oluşan miofibroblastlar, ekstraselüler matriks bileşenlerini—özellikle kolajen tip I ve III—kontrolsüz biçimde sentezler. Bu kolajenin depolanması, normal alveoler yapıyı bozarak 'usüler' denilen, yoğun ve lifli bir dokuya dönüşüm yaratır. Hastalığın ilerlemesiyle birlikte akciğerin fonksiyonel parankimini işgal eden bu fibrotik lezyonlar, gaz değişimini sağlayan ince alveolar-kapiller membranın kalınlaşmasına neden olur. Sonuç olarak oksijenin kana geçişi zorlaşır ve hastada giderek artan bir nefes darlığı ortaya çıkar.
Klinik Tablo: Belirtilerin Doğuşu ve Hastalığın İlerleyişi
İPF'nin en karakteristik erken belirtileri, fiziksel aktiviteye bağlı olarak ortaya çıkan ilerleyen dispne ve kuru (non-produktif) öksürüdür. Hastalar başlangıçta bu şikayetleri yorgunluğa veya yaşlanmaya bağlayabildiği için tanı genellikle gecikir; semptomların başlamasıyla tanı konulması arasında ortalama birkaç yıl geçebilir. Kuru öksürü, çoğu zaman tahriş edici ve kontrolsüz bir biçimde seyrederek hastanın yaşam kalitesini önemli ölçüde düşürür. Dispnenin ilerlemesiyle birlikte hastalar artık dinlenme halinde bile nefes alamaz hale gelir ve bu durum hastalığın ileri evrelerine işaret eder.
Fizik muayenede karakteristik bir bulgu olan 'Velcro sesleri' olarak adlandırılan ince, krepitasyon benzeri raller, akciğer tabanlarında özellikle inspirasyonda dinlenir. Bu sesler, hava yollarının kapanıp açılmasıyla birlikte fibrotik dokuda oluşan değişikliklerin bir sonucudur. İPF hastalarında ayrıca parmak uçlarının genişlediği ve kalınlaştığı bilinen klübong (hipokratik parmaklar) görülebilir; bu bulgu kronik hipoksemiyle ilişkilidir. Hastalığın seyri oldukça değişkendir: bazı hastalarda yavaş ve öngörülebilir bir ilerleme sürerken, diğerlerinde kısa sürede ani kötüleşme atakları (acute exacerbation) gelişebilir.
Tanısal Yaklaşım: Radyoloji, Histopatoloji ve Ayırıcı Tanı
İPF tanısı, bilinen bir nedenin ortadan kaldırılmasından sonra konan bir tanı olup, bu nedenle kapsamlı bir ayırıcı tanı süreci gerektirir. Tanının omurgasını yüksek çözünürlüklü bilgisayarlı tomografi (HRCT) oluşturur; akciğerde karakteristik 'usüler fibrozis' deseni olarak bilinen bulgular—özellikle subpleural ve bazal yerleşimli retiküler opasiteler, traktya genişlemesi (bronşiektazi) ve bal peteği görünümü—İPF için tanısal değere sahiptir. Bu radyolojik bulgulardan 'usüler fibrozis' deseni gözlemlendiğinde, bazı olgularda biyopsi gereksinimi ortadan kalkar.
Tanıda belirsizlik varsa veya ayırıcı tanı zorlaşırsa, akciğer biyopsisinden histopatolojik değerlendirme yapılır. İPF'nin patolojik deseni olan 'usüler fibrozis' (usual interstitial pneumonia), farklı yaşlanma evrelerine sahip fibrotik alanların varlığıyla tanımlanır. Tanının konulabilmesi için hastanın çevresel veya işsel maruziyetinin, ilaç öyküsünün ve sistemik otoimmün bir hastalığın (örneğin romatoid artrit veya sistematik skleroz) ortadan kaldırılmış olması gerekir; çünkü bu durumlar benzer fibrotik tablolar yaratabilir. Bu kapsamlı değerlendirme, İPF ile diğer interstisyel pulmoner hastalıkları birbirinden ayırmayı mümkün kılar.
Tedavi Stratejileri: Anti-Fibrotikler ve Destekleyici Bakım
İPF'nin kesin tedavisi günümüzde mevcut değildir; tedavi, hastalığın ilerlemesini yavaşlatmaya yönelik anti-fibrotik ilaçlarla semptomatik rahatlama sağlamaya odaklanır. Pirfenidon ve nintedanib, İPF tedavisinde onaylanmış iki temel anti-fibrotik ajan olup, her ikisi de akciğer fonksiyonundaki düşüş hızını azaltarak hastalığın ilerlemesini yavaşlatma özelliğine sahiptir. Bu ilaçlar fibroblast proliferasyonunu ve kolajen sentezini baskılayarak çalışır; ancak mevcut fibrotik dokuyu geri döndüremez. Tedavinin en etkili biçimde başlaması için hastalığın erken evrede tanılanması büyük önem taşır.
Destekleyici bakım, İPF yönetiminde anti-fibrotik tedavile eşit derecede önemlidir. Oksijen tedavisi, hipoksemi yaşayan hastalarda yaşam kalitesini artırır ve fiziksel aktiviteyi kolaylaştırır. Akciğer rehabilitasyon programları, hastaların nefes alma tekniklerini öğrenmelerine ve yorgunluğu yönetmelerine yardımcı olur. Aşılama ve enfeksiyon önlemi, akciğer fonksiyonlarını daha da bozabilecek solunum yolu enfeksiyonlarının önlmesinde kritiktir. İleri evre hastalıkta akciğer nakli tek kesin tedavi seçeneği olup, uygun adayların değerlendirilmesi önemlidir; ancak hastalığın yaşlı nüfuslu yapısı nedeniyle nakil adaylığı sınırlı kalabilir.
| Ortalama Tanı Yaşı | Genellikle 60-70 yaşları arasında teşhis edilir; erkeklerde kadınlara göre daha sık görülür. |
| Tanıdan Sonra Prognoz | Teşhisten sonra medyan hayatta kalma süresi genellikle 3-5 yıl arasındadır; hastalığın agresif seyri nedeniyle kötü bir prognóz taşır. |
| İleri Evre Atak Oranı | Hastaların yaklaşık %20-25'inde yaşamı tehdit eden ani kötüleşme atakları (acute exacerbation) gelişebilir. |
| Anti-Fibrotik Etki | Pirfenidon ve nintedanib, FEV1 veya FVC düşüş hızını yılda yaklaşık 300-500 mL oranında yavaşlatır; ancak fibrozisi geri döndürmez. |
| Akciğer Nakli Adaylığı | İleri evre hastalarda tek kesin tedavi seçeneğidir, ancak ileri yaş ve eşlik eden hastalıklar nedeniyle aday sayısı sınırlıdır. |
❓ Sıkça Sorulan Sorular (SSS)
İdiyopatik Pulmoner Fibrozis ile kistik akciğer hastalıkları veya diğer interstisyel pulmoner hastalıklar arasındaki temel farklar nelerdir?
İPF, bilinen bir nedene bağlı olmayan ve histopatolojik olarak 'usüler fibrozis' deseni gösteren spesifik bir interstisyel pulmoner hastalıktır. Diğer interstisyel hastalıklardan ayıran en önemli özellik, tanısal kriterlerin katılığıdır: İPF tanısı için bilinen bir çevresel maruziyetin (örneğin asbest), ilaç öyküsünün veya sistem otoimmün bir hastalığın ortadan kaldırılması gerekir. Kistik akciğer hastalıkları ise yapısal olarak farklı olup, akciğerde kist oluşumuyla karakterizedir ve patojenezleri İPF'deki fibrotik süreçten kökükendir. Bu nedenle tanı, klinik, radyolojik ve histopatolojik bulguların bütünüyle konur.
İdiyopatik Pulmoner Fibrozisin kalıtsal veya genetik bir bileşeni var mıdır?
İPF'nin büyük kısmı sporadik olarak ortaya olsa da, belirli bir genetik yatkınlık rol oynayabileceği gösterilmiştir. Özellikle telomerase kompleksini kodlayan genlerdeki (TERT ve TERC gibi) mutasyonlar, hücre yaşlanmasını hızlandıran kısa telomerlerle ilişkilendirilmiş; bu durum fibrozis gelişimine katkıda bulunabilir. Ailevi bir yatkınlık varsa, özellikle genç hastalarda veya kistik bölgeler gözlemlenen olgularda bu genetik değerlendirmenin yapılması önerilir. Ancak İPF'nin çoğu vakasında net bir kalıtsal geçiş modeli saptanamaz ve multifaktöriyel bir kökeni olduğu kabul edilir.
OKUYUCU TOPLULUĞU
0 değerlendirme
Deneyimlerinizi paylaşabilirsiniz; tanı, tedavi veya acil durum için yorumlar yerine sağlık uzmanına başvurun.