Bir hücrenin en kırılgan anı, DNA’sının çift zinciri koparırken başlar. Radyasyon, oksidatif stres, replikasyon çatışmaları ya da rastgele kimyasal saldırılar—insan genomu her gün binlerce kez çift zincir kırığı (double-strand break, DSB) ile karşı karşıya kalır. Bu kırıklar, onarılmaz kalırlarsa kromozomal kararsızlığa, gen kaybına ve çoğu zaman kanser hücrelerine yol açar. İşte tam da bu noktada BRCA1 ve BRCA2 genleri devreye girer; genomik kararlılığın sessiz muhasebecileri, en tehlikeli hasarları en güvenilir yöntemle tamir etme sorumluluğu üstlenir. Bu makalede, iki tümör baskılayıcı genin moleküler mimarisini, homolog rekombinasyon yolaklarının kırılgan kimyasını ve ClinVar veri tabanında sınıflandırılan patojenik varyantların klinik kanıt skorlarını, sentetik ölümcüllük biyokimyası üzerinden birleştireceğim.
BRCA1 ve BRCA2: Genomik Kararlılığın İki Sütunu
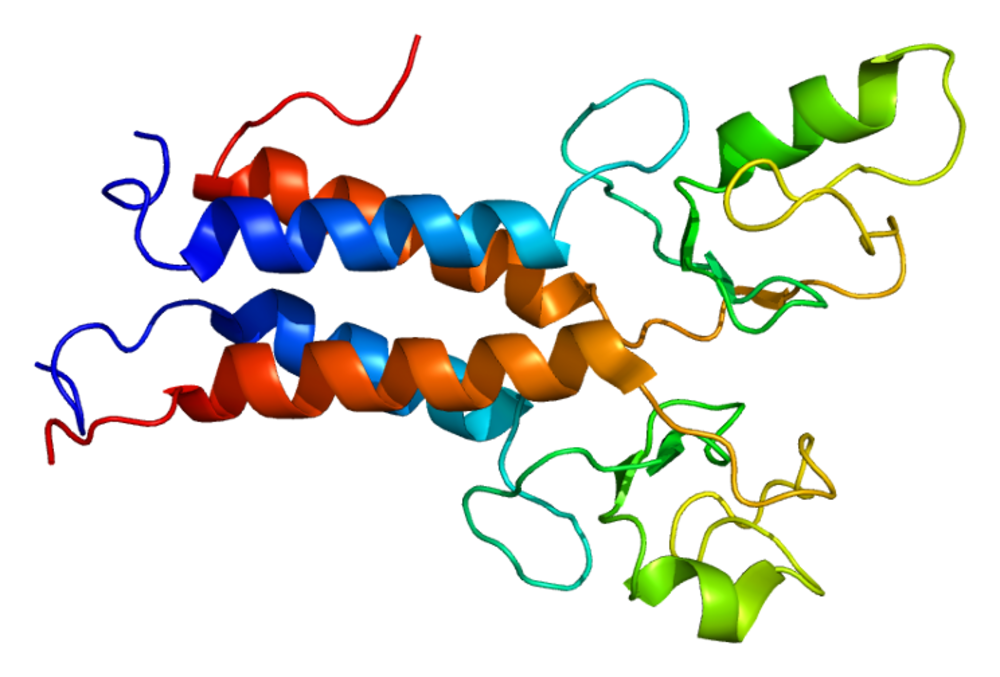
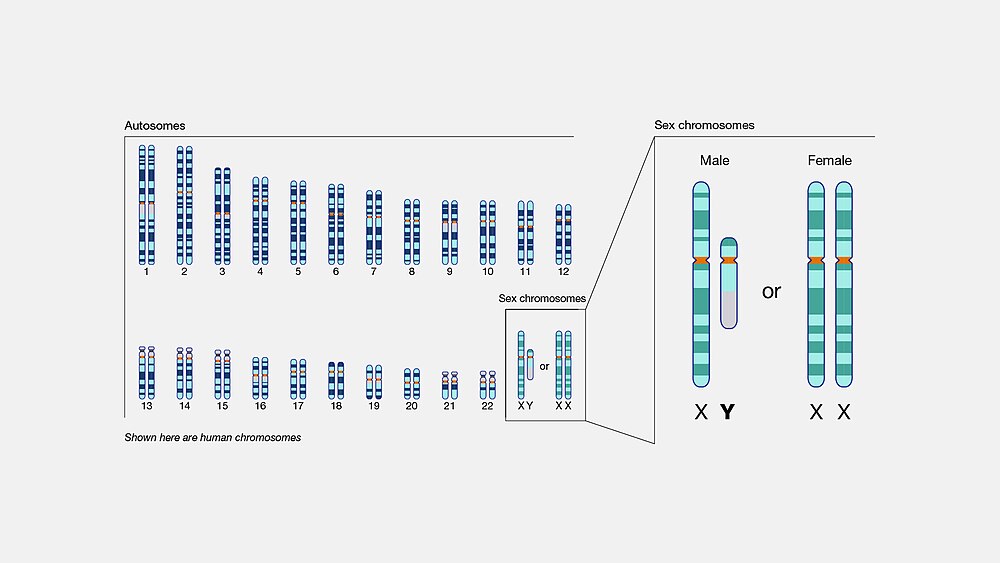
İnsan genomunda BRCA1, 17. kromozomun uzun kolunda (17q21) yerleşir ve yaklaşık 220 kilodalton ağırlığında, BARD1 adlı partneriyle heterodimer oluşturur. BRCA2 ise 13. kromozomun uzun kolunda (13q12.3) bulunur ve yaklaşık 370 kilodalton ağırlığında, yirmi bir eksondan oluşur. İki gen de “breast cancer” ifadesinden yola çıkılarak adlandırılmış olsa da, gerçek rolleri çok daha geniş ve çok katmanlıdır. BRCA1, transkripsiyonel düzenleme, hücre döngüsü kontrol noktaları, ubiquitin ligaz fonksiyonları ve DNA tamiri arasında bir köprü görevi görürken; BRCA2, DNA tamirinin en kritik aşamasına—RAD51 filamentinin oluşumuna—doğrudan müdahale eder.
Bu iki genin mutasyonları, özellikle meme ve over kanserinde ailevi yatkınlığın arkasındaki en güçlü genetik belirteçlerdir. BRCA1 mutasyonları genellikle daha genç yaşta, triple-negatif meme kanseri ve seröz sistematik over kanseri ile ilişkilendirilirken; BRCA2 mutasyonları ise daha çok hormon reseptörü pozitif tümörlerle, ayrıca prostat ve pankreas kanseri riskinin artmasıyla bağlantılıdır. Klinik genetikte, bu varyantların sınıflandırılması yalnızca bir akademik merak konusu değil, hastalara yaşam boyu denetimin ve hedefe yönelik tedavi kararlarının temelini oluşturan somut bir klinik gerçekdir.
Homolog Rekombinasyon: Hata-Yok Tamirin Zarif Kimyası
DNA çift zincir kırığının onarımında iki temel yolak vardır: homolog rekombinasyon (HR) ve non-homolog uç birleştirme (NHEJ). NHEJ, kırık uçları doğrudan birleştirir ancak bu süreç genetik olarak hata-pronudur; bazen silinme ya da eklemeye yol açar. Buna karşılık homolog rekombinasyon, hatasız (error-free) bir tamir mekanizmasıdır ve bunu mümkün kılan gizli sırrı, DNA’nın kardeş kromatidin—ya da G1/G0 evresinde ise benzer dizilime sahip homolog kromosomun—bir şablon olarak kullanmasıdır.
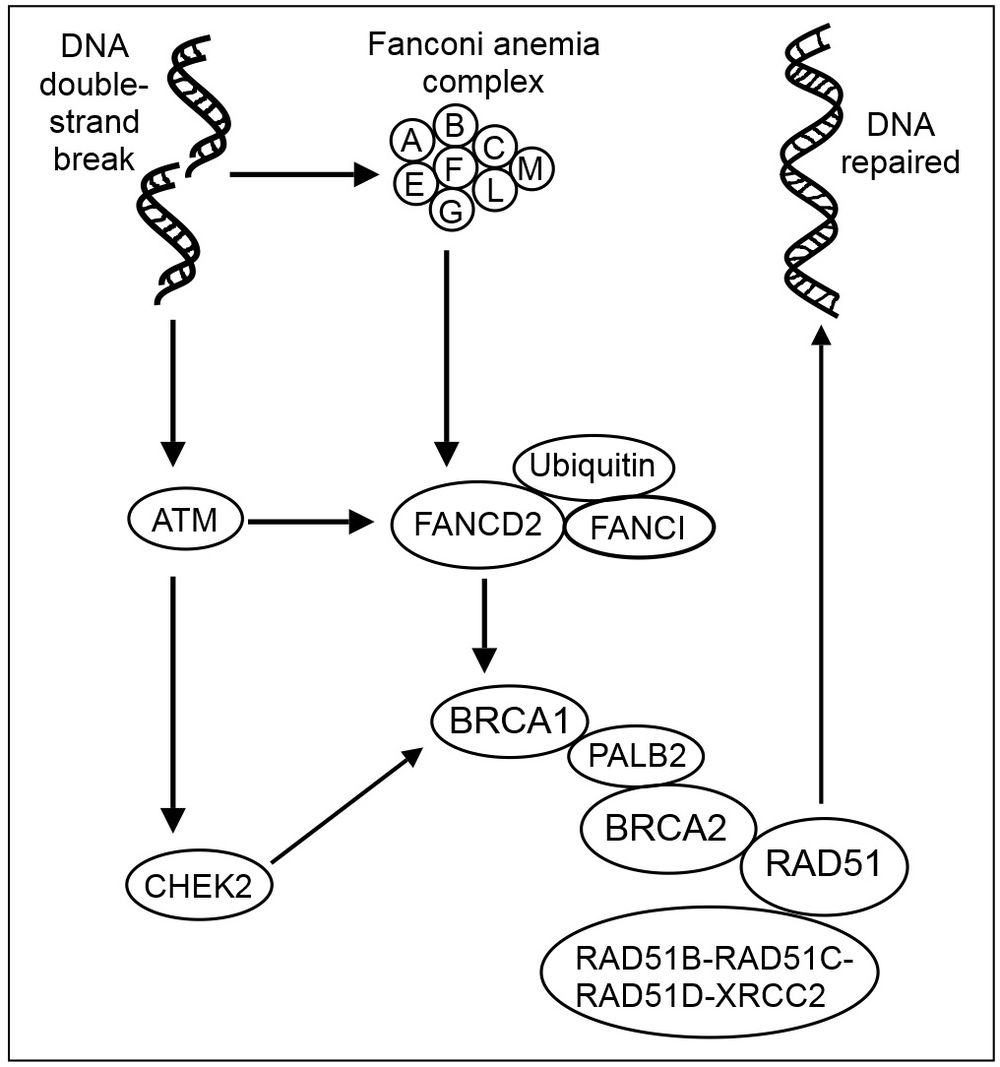
HR yolak, S ve G2 hücre döngüsü evrelerinde, kardeş kromatidin mevcuttur. Bu da tamirin en güvenilir anıdır. BRCA2, bu sürecin kalbindeki moleküler mühendistir. Kırık DNA’nın 5′ ucu önce endonukleazlar ve MRE11-RAD50-NBS1 (MRN) kompleksinin yardımıyla geri kesilir; böylece tek zincirli DNA (ssDNA) ortaya çıkar. Bu ssDNA, RPA proteini tarafından anında kaplanır ve korunur—RPA, ssDNA’nın parçalanmasını ve yeniden birleşmesini önleyen bir koruyucudur.
RAD51 Filamenti: Tamirin Gerçekleştiği An
Homolog rekombinasyonun en zarif anı, RAD51’in tek zincirli DNA üzerinde nükleoprotein filamentinin oluşumuyla başlar. RAD51, ssDNA etrafında spiral bir filament oluşturur ve bu filament, şablon aramasını (strand search) ve komplementer dizilimin bulunmasını sağlar. Ancak RAD51, tek başına ssDNA’ya bağlanamaz—bu görevde BRCA2 kritik bir rol oynar.
BRCA2, RPA ile ssDNA arasındaki rekabetçi bağlanmayı yönetir ve RAD51’in filamentin oluşumunu katalizler. BRCA2, RAD51’in ssDNA’ya yerleşmesi için bir “yükleme” (loading) fonksiyonu üstlenir; ayrıca RAD51’in ssDNA’ya dağılmasını kolaylaştıran RAD51 paralogları (RAD51AP1, XRCC2, XRCC3, RAD54) ile birlikte çalışır. RAD51 filamentinin oluşumu tamamlandığında, filament şablon kromatidine invaziyon (strand invasion) gerçekleştirir ve Holliday çaprazlamaları (Holliday junctions) oluşur. Bu çaprazlamalar, Resolution enzimleri tarafından çözülür ve hatasız tamir sonucunda DNA geri kazanılır.
BRCA2’nin bu yükleyici rolünden yola çıkarak, BRCA2 mutasyonlarının tamir kapasitesini doğrudan etkilediğini görmek mümkündür. BRCA2, RAD51’in filament oluşumunu sağlamadığında, hücre NHEJ yolaklarına yönlendirilir—ki bu hata-pronudur. Bu durum, kromozomal kararsızlığın ve tümör oluşumunun moleküler kökenini açıklar.
ClinVar ve ACMG/AMP: Patojenik Varyantların Klinik Kanıt Skorları
NCBI ClinVar, dünya geneline yayılmış binlerce klinik genetik laboratuvarının ve uzman merkezlerin varyant yorumlarını bir araya getiren merkezi bir veri tabanıdır. Bu veri tabanında, BRCA1 ve BRCA2 için on binlerce varyant sınıflandırılmıştır; bunların bir kısmı “patojenik” (pathogenic), bir kısmı ise “muhtemelen patojenik” (likely pathogenic) olarak etiketlenmiştir. Bu sınıflandırmalar, ACMG/AMP (American College of Medical Genetics and Genomics / Association for Molecular Pathology) kılavuzunun standart kriterlerine dayanır.
ACMG/AMP kriterleri, varyantların patojeniklik derecesini kanıta dayalı olarak belirlemek için beş ana kategori kullanır: gerçekteki deneysel kanıt (PVS1 dahil), frekans verileri, protein fonksiyon etkileri, heredite deseni uyumu ve populasyon frekansı. Bu kriterlerden biri bile “çok güçlü” (very strong) skor olarak kabul edilir ve PVS1 (Pathogenic Very Strong criterion 1) en etkileyicisidir.
PVS1 kriteri özellikle anlamsız (nonsense) ve çerçeve kayması (frameshift) mutasyonları için tanımlanmıştır. Bu kriter, bir genin tüm fonksiyonun kaybedilmesiyle (loss-of-function) hastalığın ortaya çıkması bilinen bir mekanizma olduğunda uygulanır. BRCA1 ve BRCA2 için bu durum kesinlikle geçerlidir—bu genlerde protein fonksiyonunda %100 azalma, tamir kapasitesinin tamamen kaybolması anlamına gelir. Dolayısıyla, BRCA1 veya BRCA2’de erken stop (nonsense) ya da çerçeve kayması mutasyonları, PVS1 kriteriyle otomatik olarak “patojenik” olarak sınıflandırılır. Bu, klinik genetikte en güçlü kanıt düzeyidir ve hastaya tanıyı doğrudan destekler.
Yanlış anlamlı (missense) mutasyonlar ise çok daha karmaşık bir tablo sunar. Bir missense mutasyon, tek bir aminoasidi değiştirdiği için genin tamamını ortadan kaldırmaz; yalnızca proteinin belirli bir bölgesindeki fonksiyonu etkiler. Bu nedenle missense varyantların patojeniklik derecesi, mutasyonun proteinin hangi bölgesine denk geldiğine, o bölgenin katalitik ya da yapısal bir rolü olup olmadığına ve fonksiyonel in vitro deneylerin sonuçlarına bağlıdır. ClinVar’daki missense BRCA varyantları, genellikle proteinin DNA bağlama domaininde, RAD51 etkileşim bölgesinde ya da ubiquitin ligaz fonksiyonunda yer alan kritik bölgelerde, ve fonksiyonel testlerle doğrulanan durumlarda patojenik olarak sınıflandırılır.
Homolog Rekombinasyon Eksikliği (HRD): Moleküler İmza
BRCA1/BRCA2 mutasyonlarının yalnızca gerçekteki hastalarda değil, tümör DNA’sında da iz bırakması mümkündür. HRD (Homologous Recombination Deficiency), tümör hücrelerinde homolog rekombinasyon yolaklarının bozulmuş olmasının moleküler bir izidir. Bu durum, tek başına BRCA mutasyonu ile ortaya çıkmaz; aynı HRD, epigenetik süksemelen


OKUYUCU TOPLULUĞU
0 değerlendirme
Deneyimlerinizi paylaşabilirsiniz; tanı, tedavi veya acil durum için yorumlar yerine sağlık uzmanına başvurun.